RNA-Seq Data Analysis and Transcriptomics Workflow
Differential Expression Analysis
| Year | 2025 |
|---|---|
| Location | PES University |
| Tags | Galaxy, Cutadapt, STAR, MultiQC |
An end-to-end paired-end RNA-seq workflow on Galaxy: Cutadapt trimming, STAR alignment to DM6, MultiQC, FeatureCounts, DESeq2 / edgeR differential expression and IGV inspection.
Oct 2024 – Jan 2025 at PES University, Bangalore.
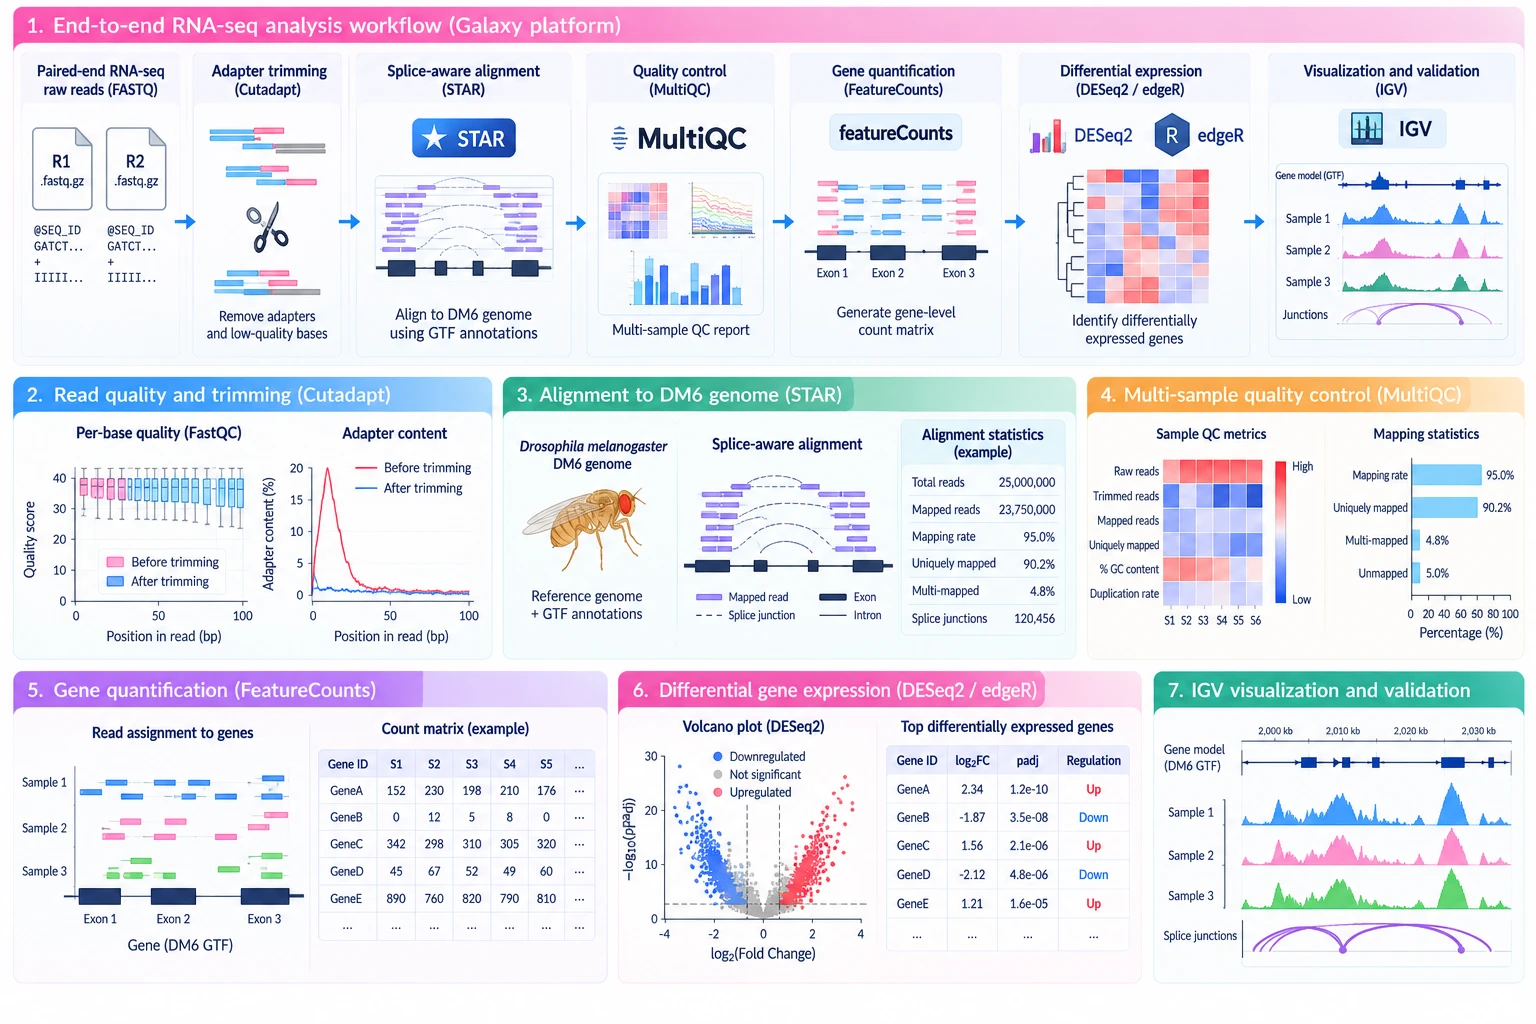
- 01Pre-processing
Adapter trimming of paired-end RNA-seq reads on the Galaxy platform.
Galaxy, Cutadapt - 02Alignment
Splice-aware alignment to the DM6 (Drosophila) genome using GTF annotations.
STAR, DM6 genome - 03Quality control
Read quality, mapping efficiency, uniquely mapped reads, splice junctions and coverage across samples.
MultiQC - 04Quantification
Gene-level counts with strandedness checks and tuned counting parameters.
FeatureCounts - 05Differential expression
Count matrices into differential expression to find condition-specific signatures.
DESeq2, edgeR - 06Visual checks
Inspected BAM files for coverage, exon alignment, splice junctions and transcript structure.
IGV, BAM files